Préparation EHDS pour les fabricants de DSE : obligations de certification, EEHRxF et ce qui n'est pas un audit d'un organisme notifié
Une page de décision pour les fabricants de DSE en vertu du règlement (UE) 2025/327, chapitre III — composants logiciels harmonisés, EEHRxF, déclaration de conformité UE, marquage CE et pourquoi il ne s'agit pas d'un audit d'un organisme notifié MDR.
Ala Ben Aicha
Réponse directe
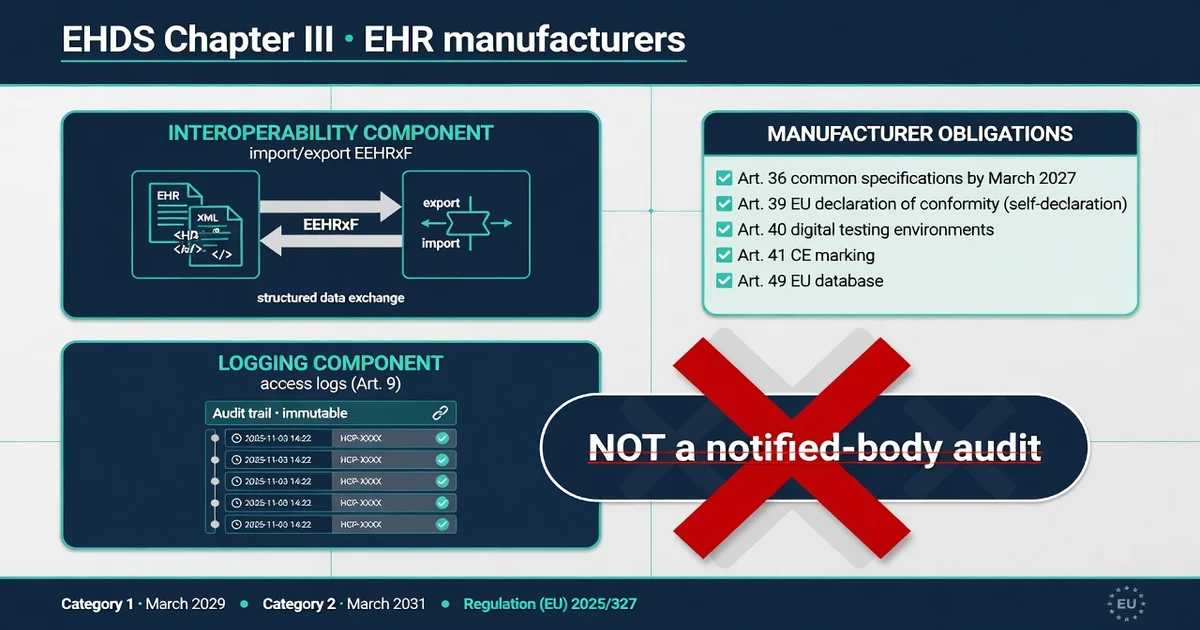
Cette page est destinée aux fabricants de systèmes DSE relevant du chapitre III de l'EHDS. Vous expédiez des composants d’interopérabilité et de journalisation, vous autodéclarez, vous marquez CE et vous enregistrez. Il ne s’agit pas d’un audit d’un organisme notifié. EEHRxF est le format d’échange que les actes d’exécution verrouilleront.
Table de décision : droits par rapport à d'autres régimes
Fixez la version de Règlement (UE) 2025/327 et la page de la Commission sur certification des systèmes DSE. Les dates pour les équipes produit (26 mars 2025 en vigueur ; actes d'exécution d'ici mars 2027 ; catégorie 1 mars 2029 ; catégorie 2 mars 2031) et les charges utiles HL7 Europe Base/Core sont en attente. Mise en œuvre de l’EU Core et de l’EHDS. Logiciel qui est un dispositif médical est toujours MDR — une question distincte.
Un Système DSE (Article 2, paragraphe 2, point k)) est un logiciel destiné à stocker, intermédiaire, exporter, importer, convertir, éditer ou visualiser catégorie de priorité données de santé électroniques personnelles (résumés des patients, ordonnances électroniques/dispensations électroniques, imagerie, résultats de tests, rapports de sortie) pour les prestataires de soins de santé ou pour les patients accédant à ces données. Les outils sur rendez-vous uniquement n’entrent pas dans cette définition.
| Devoir | Où | Qu'est-ce que c'est | Ce que ce n'est pas |
|---|---|---|---|
| Deux composants logiciels harmonisés | Art. 25 ; Annexe II | Composante d'interopérabilité — données de priorité d'importation/exportation dans EEHRxF. Composant de journalisation — les journaux d'accès pour l'Art. 9 | Réécriture de l'intégralité du DSE en tant que serveur générique FHIR R4 |
| Obligations du fabricant | Art. 30 | Conformité à l'Annexe II + Art. 36 spécifications communes ; documentation technique (article 37); fiche d'information (article 38); interlocuteur unique | Un badge de la Commission « certifié EHDS » sur un slide |
| Spécifications communes | Art. 36 — par 26 mars 2027 | Actes de mise en œuvre qui verrouillent les exigences d’interopérabilité testable et de journalisation | Une excuse pour inventer un format XML privé en 2026 et l'appeler EEHRxF |
| Déclaration UE de conformité | Art. 39 | Fabricant s'auto-déclare que l'Annexe II soit respectée ; assume la responsabilité | Évaluation par un organisme notifié en vertu de ce chapitre |
| Environnements de test numériques | Art. 40 | Tests automatisés des États membres/européens des composants harmonisés ; les résultats sont consignés dans la documentation technique | Un substitut aux actes 2027, ou un pass qui expire comme un certificat ISO |
| Marquage CE | Art. 41 | Apposer CE pour les obligations du chapitre III du système DSE | MDR CE pour SaMD. Un produit peut nécessiter les deux régimes : il ne s'agit pas du même audit. |
| Base de données européenne des systèmes de DSE | Art. 49 | S'inscrire avant la mise sur le marché / la mise en service, y compris les résultats de l'évaluation | Un annuaire marketing que vous pouvez ignorer si vous ne vendez que dans un seul État membre |
| Catégories prioritaires / EEHRxF | Arts 2, 26, 29 ; Notes de la Commission EEHRxF | Ensembles de données harmonisés, systèmes de codification, spécifications techniques pour les catégories prioritaires | Permis HealthData@EU à usage secondaire |
Xt-EHR et les travaux associés décrivent le chemin de conformité EHDS comme auto-évaluation obligatoire nourrir l’Art. Déclaration 39, avec une surveillance du marché (et non un organisme notifié avant commercialisation) capable de contester un dossier. L'article 39, paragraphe 5, constitue le hook juridique : en établissant la déclaration, le fabricant assume la responsabilité des composants harmonisés. Si le même produit est de classe IIa+ logiciel de dispositif médical, le MDR implique toujours un organisme notifié, c'est-à-dire l'article du MDR, pas cette page.
EEHRxF est le contrat de charge utile : ensembles de données, terminologie et profils techniques. Jusqu'à ce que les actes d'exécution de 2027 nomment les objets, traitent Base/noyau HL7 Europe comme un aperçu réalisable, et non comme un substitut aux actes.
Pic illustratif de 4 à 8 semaines
Les phases ci-dessous sont un pic de préparation pour l’équipe produit d’un fabricant, pas un devis, pas un programme d'organisme notifié, et pas une date à laquelle vous pouvez marquer CE.
| Semaine (à titre indicatif) | Phase | Quitter |
|---|---|---|
| 1 | Étendez le produit en tant que système DSE — quelles catégories prioritaires vous stockez ou visualisez réellement ; la construction d'un hôpital interne compte toujours comme une mise en service (article 26) | Écrit oui/non par catégorie ; Qualification MDR garée auprès du propriétaire réglementaire |
| 2 | Carte des composants — où l'import/export (interopérabilité) et la journalisation des accès résident dans l'architecture ; qu'est-ce que c'est pas harmonisé (les États membres peuvent encore imposer des contraintes sur le reste) | Schéma des deux composants par rapport au reste du DSE |
| 3–4 | répétition EEHRxF — épinglez HL7 Europe IG(s) pour les catégories que vous vendez (Patient Summary, MPD, laboratoire, HDR) ; aller-retour, un jeu de données de test anonymisé | Fixation Bundle + lacunes par rapport à la langue de l'Annexe II |
| 5–6 | Dossier de preuves — squelette de la documentation technique (article 37), récit de revue du journal (sécurité de l'annexe II), plan pour l'art. 40 tests lorsque les environnements existent | Structure des dossiers ; pas de fausse lettre « EHDS réussie » |
| 7–8 | Répétition de la déclaration — qui signe l'art. 39, langues, disponibilité 10 ans, Art. 49 données dont vous aurez besoin ; rollback : ne pas marquer CE sur une répétition | Signataire désigné ; liste des questions juridiques ouvertes pour votre conseil |
Les obligations de catégorie 1 pour les systèmes concernés visent toujours mars 2029, catégorie 2 à mars 2031, avec des spécifications communes dues d'ici mars 2027. L’envoi d’un document FHIR récapitulatif Patient en 2026 est une répétition utile. Il ne s’agit pas d’un respect anticipé d’une obligation pour 2029.
Ce que vous n'obtiendrez pas de cette page (ou de moi sous forme de tampon)
- Un audit par un organisme notifié, numéro NB ou certificat MDR.
- Un Marquage CE EHDS J'appose, ou une déclaration UE que je signe en tant que fabricant — vous êtes le fabricant (ou vous en nommez un).
- Une découverte selon laquelle votre produit est ou n'est pas un système DSE, ou est ou n'est pas SaMD. La qualification est un acte juridique.
- Une promesse que la version HL7 Europe IG x sera le profil nommé EEHRxF dans les lois 2027.
- Conseil clinique.
J'implémente des composants d'interopérabilité, des pipelines de journalisation et une cartographie basée sur les appareils par rapport aux IG pointés par les lois (et votre avocat). La surveillance du marché, la base de données de l'UE et la signature sur l'annexe IV restent les vôtres.
Si ce pic de fabricant est ce dont vous avez besoin, utilisez interopérabilité numérique en matière de santé ou formulaire de contact projet.